
Neu Registrieren
Ich habe noch kein Benutzerkonto und möchte mich kostenlos registrieren.
Zur Registrierung
Chancen jetzt nutzen
6. Oktober 2026
Die regulatorischen Anforderungen in Europa belasten Medizinprodukte-Betriebe zunehmend mit hohen Kosten, langen Verfahren und mangelnder Planbarkeit. Im Interview spricht Petra Zoellner, Director Regulatory Affairs, MedTech Europe, über die Chancen der MDR- und IVDR-Revision, notwendige Erleichterungen für Klein- und Mittelbetriebe (KMU) und die Rolle von Digitalisierung und künstlicher Intelligenz.
Wo sehen Sie derzeit die größten Chancen, die sich aus der Überarbeitung der MDR und IVDR für die Medizintechnikbranche ergeben?
Aktuell spüren wir vorsichtigen Optimismus, denn es gibt einen deutlichen Vorstoß, die Regelungen tatsächlich zu vereinfachen und gleichzeitig die europäische Wettbewerbsfähigkeit zu unterstützen – selbstverständlich unter der Voraussetzung, dass die Patientensicherheit und die Wirksamkeit der Produkte weiterhin auf einem hohen Niveau bleiben.
Die größten Chancen liegen meiner Ansicht nach vor allem in der Vereinfachung. Ein Beispiel dafür ist die Rezertifizierung alle fünf Jahre. Sie stellt eine erhebliche regulatorische Belastung dar, ohne dem regulatorischen Rahmen tatsächlich einen zusätzlichen Nutzen zu bringen, weil bereits zahlreiche andere Verfahren bestehen, die im Grunde dasselbe leisten. Die Rezertifizierung ist daher beispielsweise ein Bereich, den wir vereinfachen könnten.
Sie haben betont, dass die Patientensicherheit weiterhin im Fokus bleiben muss. Gleichzeitig werden Komplexität und die daraus resultierende mangelnde Planbarkeit häufig als Innovationshemmnisse bezeichnet. Wie kann Europa das richtige Gleichgewicht zwischen Sicherheit und der Förderung von Innovation finden?
Dafür muss man sich ansehen, welche Erfahrungen wir heute in der Praxis machen, und genau das hat die Europäische Kommission getan. Als sie ihren Vorschlag erarbeitet hat, sind rund zehn Jahre Erfahrung mit der Umsetzung der Medizinprodukte- und IVD-Vorschriften eingeflossen. Geprüft wurden Kosten, die Verfügbarkeit von Produkten sowie Sicherheit und Leistung, aber auch, welche Bereiche keinen zusätzlichen Nutzen bringen.
Wir sehen zum Beispiel viele Berichte, die nach einem vorgegebenen Zeitplan aktualisiert werden, aber nicht unbedingt deshalb, weil tatsächlich eine inhaltliche Aktualisierung notwendig wäre.
Eine Statistik der Europäischen Kommission zeigt beispielsweise, dass die Zahl der Meldungen zu Vorkommnissen mit Produkten nach Einführung der Medizinprodukte- und IVD-Vorschriften um 20 Prozent gestiegen ist, während die Zahl der Sicherheitskorrekturmaßnahmen im Feld lediglich um ein Prozent zugenommen hat. Das zeigt, dass deutlich mehr potenzielle Probleme gemeldet werden, die sich im Nachhinein gar nicht als tatsächliche Produktprobleme herausstellen. Ein Grund dafür ist, dass die MDR die Frist für Meldungen bei sehr schwerwiegenden Ereignissen auf 15 Tage verkürzt hat. Zu diesem Zeitpunkt ist aber noch nicht unbedingt klar, ob tatsächlich ein Problem mit dem Produkt besteht.
Wenn man das regulatorische System betrachtet, gibt es auch Möglichkeiten, die Effizienz zu steigern?
Ein großer Bereich für Vereinfachung und Effizienzsteigerung ist die Digitalisierung, etwa bei der Dokumentation für die Konformitätsbewertung, bei den Informationen, die ein Produkt begleiten oder an die Benannte Stellen übermittelt werden müssen. Derzeit sind einige dieser Verfahren auf europäischer Ebene nicht standardisiert und verfügen auch über keinen einheitlichen digitalen Rahmen.
Wenn Sie drei Elemente der Überarbeitung priorisieren müssten, welche wären das?
Erstens braucht es eine deutliche Vereinfachung und den Abbau redundanter Verfahren. Dazu gehört etwa, Zertifikate nicht mehr regelmäßig auslaufen zu lassen, solange die Überwachung nach dem Inverkehrbringen gewährleistet bleibt.
Zweitens sollten die Anforderungen für KI-basierte Medizinprodukte besser aufeinander abgestimmt werden. Statt paralleler Zertifizierungen nach MDR/IVDR und AI Act wäre ein einheitlicher regulatorischer Rahmen deutlich effizienter.
Drittens sollte die Überprüfung technischer Dokumentationen nach dem Inverkehrbringen stärker risikobasiert erfolgen. Gerade für KMU verursacht die derzeitige wiederholte Stichprobenprüfung erhebliche Kosten, ohne immer einen entsprechenden Mehrwert zu schaffen.
Was müsste sich Ihrer Meinung nach ändern, damit Innovation in Europa auch für kleine und mittlere Unternehmen wirtschaftlich tragfähig bleibt?
Für KMU sind vor allem planbare Verfahren, geringere regulatorische Kosten und weniger Bürokratie entscheidend. Heute kann ein Zertifizierungsverfahren zwischen sechs und 24 Monaten oder sogar noch länger dauern. Gerade kleinere Unternehmen, die häufig auf Investoren oder Risikokapital angewiesen sind, müssen jedoch frühzeitig wissen, wann ein Produkt auf den Markt kommen kann und welche Kosten entstehen. Deshalb begrüßen wir ausdrücklich den Durchführungsrechtsakt der Europäischen Kommission, der ab Februar maximale Fristen für Zertifizierungsverfahren vorsieht und damit mehr Planbarkeit schafft.
Auch die Kostenbelastung ist erheblich. Nach unseren Berechnungen entfallen nur etwa sieben Prozent der Gesamtkosten einer Zertifizierung und Konformitätsbewertung auf die Benannte Stelle, während rund 90 Prozent beim Hersteller selbst entstehen. Ein großer Teil davon sind interne Aufwände für Personal und Dokumentation. Gerade KMU müssen dadurch Ressourcen aus Entwicklung und Innovation in regulatorische Aufgaben verlagern.
Umso wichtiger sind die Vorschläge der Kommission zur Vereinfachung des regulatorischen Rahmens. Wir brauchen weniger unnötige Dokumentationspflichten, schlankere Verfahren und einen verhältnismäßigen, risikobasierten Ansatz. Regulierung sollte sich dort konzen-trieren, wo tatsächlich Risiken bestehen – und nicht auf bürokratische Abläufe, die vor allem Zeit und Kosten verursachen.
Sollte regulatorische Strategie bei KMU früher Teil der Unternehmens- oder Innovationsstrategie werden?
Das hängt stark von der Struktur des jeweiligen Unternehmens ab; eine allgemeingültige Empfehlung gibt es nicht. Wichtig ist jedoch, regulatorische Prozesse einfacher und effizienter zu gestalten. Ein zentraler Hebel ist die Digitalisierung. Im dreijährigen Horizon-Projekt DigiCap arbeiten wir daran, die Konformitätsbewertung durch standardisierte, digitale und frei zugängliche Prozesse zu modernisieren. Ziel ist ein Open-Source-Rahmen, der von der Community entwickelt wird und allen zur Verfügung steht.
Sie werden bei der LISAvienna Regulatory Affairs Conference vor einem Publikum sprechen, das sich täglich mit diesen Themen und Herausforderungen beschäftigt. Welche zentrale Botschaft möchten Sie den Teilnehmenden mitgeben?
Die wichtigste Botschaft ist: Die Chance ist jetzt da. Wir haben die Möglichkeit, einen einfacheren und effizienteren regulatorischen Rahmen zu schaffen, der den Gesundheitssystemen sowie Patientinnen und Patienten zugutekommt. Österreich spielt dabei eine wichtige Rolle. Über den Rat und das Europäische Parlament besteht jetzt die Chance, ein regulatorisches System mitzugestalten, das für Europa und auch für Österreich gut funktioniert.
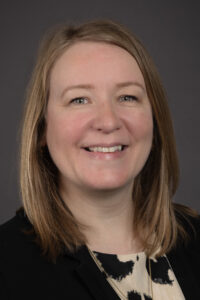
Interview mit:
Petra Zoellner
Petra Zoellner
Director Regulatory Affairs (IVDR & MDR), MedTech Europe
Ursprünglich erschienen:
MP 03|2026
MP 03|2026
Publikationsdatum: 2026-10-06
Zur Ausgabe »
Zur Ausgabe »
Bildnachweis
Vorschaubild: © MedTech Europe/Kolorsprod