


Neu Registrieren
Ich habe noch kein Benutzerkonto und möchte mich kostenlos registrieren.
Zur Registrierung
hATTR-Amyloidose und Morbus Pompe
Früh an seltene Erkrankungen denken
18. September 2026
In Österreich sind etwa 75 Patient:innen an einer hereditären Transthyretin-Amyloidose (ATTRv) und ca. 25 Patient:innen an einem Morbus Pompe erkrankt. Obwohl beide Erkrankungen sehr selten sind, ist deren frühe Diagnose aufgrund neuer, den Krankheitsverlauf modifizierender Therapien von entscheidender Bedeutung.
Hereditäre Transthyretin-Amyloidose
Die ATTRv ist eine autosomal-dominant vererbte Multisystemerkrankung durch pathogene Varianten im TTR-Gen mit Ablagerung fehlgefalteter Transthyretin-Amyloidfibrillen vor allem in peripheren Nerven, Myokard und Gastrointestinaltrakt (Tab.).
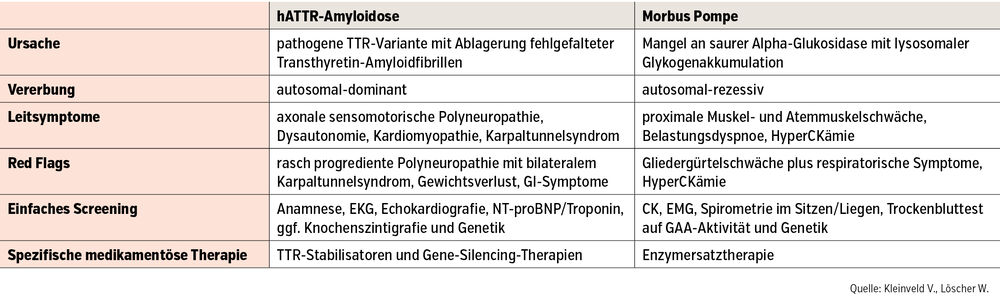
Tab.: Wichtigste Merkmale beider Erkrankungen
Symptome und Klinik
Klinisch reicht das Spektrum von einer längenabhängigen, häufig initial Small-Fiber-betonten sensomotorischen Polyneuropathie mit autonomer Beteiligung bis zur hypertrophen Kardiomyopathie; viele Patient:innen zeigen Mischbilder. Typische Red Flags sind eine rasch progrediente axonale Polyneuropathie mit Dysautonomie, ein Karpaltunnelsyndrom Jahre vor der Systemmanifestation auftretend, unerklärte Gewichtsabnahme, gastrointestinale Beschwerden, Herzinsuffizienz mit erhaltener Ejektionsfraktion, Leistungsstörungen oder eine Kombination mit spinaler Stenose oder Bizepssehnenruptur und positive Familienanamnese. Unbehandelt führt die Erkrankung in 8–12 Jahren zum Tod.
Diagnose und Therapie
Diagnostisch ist es entscheidend, an eine ATTRv-Polyneuropathie und die oben genannten Red Flags zu denken. Elektroneurografische Untersuchungen, Echokardiografie und Biomarker wie NT-proBNP bestätigen Neuropathie und Kardiomyopathie. Bei Verdacht folgen TTR-Gensequenzierung und bei kardialem Phänotyp die typische Traceraufnahme in der Knochenszintigrafie bei fehlendem Nachweis monoklonaler Proteine. Therapeutisch können TTR-Stabilisatoren und Gene-Silencing-Verfahren die Progression der Neuropathie bremsen bzw. häufig eine funktionelle Stabilisierung erreichen und die Überlebenszeit signifikant verlängern, insbesondere, wenn sie früh im Krankheitsverlauf begonnen werden.
Morbus Pompe
Der Morbus Pompe ist eine autosomal-rezessive lysosomale Speichererkrankung durch Mangel an saurer Alpha-Glukosidase mit Glykogenakkumulation in Skelett- und Atemmuskulatur (Tab.).
Klinisches Bild
In der Erwachsenenmedizin dominiert die Late-Onset-Form mit langsam progredienter proximaler Gliedergürtelschwäche und früher respiratorischer Beteiligung; Belastungsdyspnoe, orthopnoische Beschwerden, Schlafstörungen, Tagesmüdigkeit oder morgendliche Kopfschmerzen können vor einer Muskelschwäche auftreten. Häufig werden die Betroffenen zunächst einer „unklaren Myopathie“ oder Gliedergürteldystrophie zugeordnet. Auffällig sind persistierende HyperCKämie, myopathisches EMG, axiale Muskelschwäche und eine reduzierte Vitalkapazität.
Abklärung und Therapie
Bei unklarer Muskelschwäche oder bei HyperCKämie sollte niederschwellig ein Mb. Pompe abgeklärt werden. Ein praktikabler Screening-Test ist die Messung der GAA-Enzymaktivität aus Trockenblut. Pathologische Befunde müssen unbedingt genetisch bestätigt werden. Je früher die Diagnose gestellt wird, desto eher kann mit einer Enzymersatztherapie mit Second-Generation-Enzymen begonnen werden.
Fazit
Beiden Erkrankungen ist gemein, dass nicht ein einzelner Leitsymptomkomplex, sondern vielmehr das charakteristische klinische Muster wegweisend ist: Eine rasch progrediente Polyneuropathie sollte den Verdacht auf eine hATTR wecken, während die Kombination aus proximaler Myopathie und respiratorischer Insuffizienz an einen Morbus Pompe denken lässt. Für die klinische Praxis bedeutet dies, dass bei entsprechenden Konstellationen auch seltene, jedoch kausal behandelbare Erkrankungen frühzeitig in die differenzialdiagnostische Abklärung einbezogen werden sollten.

Autor:
Dr.in Vera Kleinveld, MSc
Dr.in Vera Kleinveld, MSc
Universitätsklinik für Neurologie, Medizinische Universität Innsbruck

Autor:
Ao. Univ.-Prof. Dr. Wolfgang Löscher
Ao. Univ.-Prof. Dr. Wolfgang Löscher
Universitätsklink für Neurologie, Medizinische Universität Innsbruck
Ursprünglich erschienen:
AEK 18|2026
AEK 18|2026
WISSENSWERTES FÜR DIE PRAXIS
- An ATTRv denken, wenn eine progrediente axonale Polyneuropathie mit autonomen Symptomen, Gewichtsverlust, bilateralem Karpaltunnelsyndrom oder gleichzeitigen kardialen Auffälligkeiten vorliegt.
- Eine ATTRv lässt sich durch eine einfache genetische Testung des TTR-Gens diagnostizieren.
- An Morbus Pompe denken, wenn eine proximale Gliedergürtelschwäche oder eine unklare HyperCKämie vorliegen.
- Einfaches Pompe-Screening ist der Trockenbluttest der GAA-Aktivität; eine genetische Bestätigung ist jedoch erforderlich.
- Früh überweisen, wenn Red Flags vorliegen: neuromuskuläre Zentren können Genetik, Enzymdiagnostik, Organbeteiligung und Therapieindikation deutlich schneller strukturieren.
WAS PATIENT:INNEN WISSEN WOLLEN
Kann man gegen diese Erkrankungen überhaupt etwas tun?
Ja. Für beide Erkrankungen stehen krankheitsmodifizierende beziehungsweise spezifische Therapien zur Verfügung – ihr Nutzen ist in der Regel umso größer, je früher die Diagnose gestellt wird.
Warum dauert es oft lange bis zur Diagnose?
Weil die ersten Beschwerden unspezifisch sein können und häufige Erkrankungen imitieren: ATTRv etwa eine Polyneuropathie oder Herzinsuffizienz, Morbus Pompe eine unklare Myopathie oder Erschöpfung mit Atemproblemen. Entscheidend ist daher, Warnmuster früh zu erkennen und gezielt zu testen.
Literatur bei den Verfasser:innen