
Neu Registrieren
Ich habe noch kein Benutzerkonto und möchte mich kostenlos registrieren.
Zur Registrierung
Neurofibromatose Typ 1
Wenn Hautbefunde mehr erzählen als gedacht
16. Oktober 2026
Mit einer Inzidenz von etwa 1:3.000 Lebendgeburten zählt die Neurofibromatose Typ 1 (NF1, auch Morbus Recklinghausen) zu den sogenannten „häufigen seltenen Erkrankungen“. In Österreich werden jährlich rund 25 Neugeborene mit NF1 diagnostiziert; insgesamt leben schätzungsweise 3.500 bis 4.000 Betroffene im Land.
Die NF1 ist ein genetisches Tumorprädispositionssyndrom, das zu den neurokutanen Syndromen (Phakomatosen) zählt. Ursächlich sind pathogene Mutationen im NF1-Gen auf Chromosom 17, das für das Tumorsuppressorprotein Neurofibromin kodiert. Neurofibromin spielt unter anderem eine zentrale Rolle bei der Regulation intrazellulärer Signalwege und der Hemmung der Zellproliferation. Die genetische Prädisposition geht mit einem erhöhten Risiko für bestimmte Erkrankungen und Komplikationen einher. Menschen mit NF1 sind jedoch nicht per se „krank“, sondern können – abhängig von Art und Ausprägung der Manifestationen – in vielen Fällen ein weitgehend normales und selbstbestimmtes Leben führen. Bei NF1-Patient:innen mit komplexen Krankheitsmanifestationen ist die Lebenserwartung im Vergleich zur Allgemeinbevölkerung jedoch im Durchschnitt um etwa 15 Jahre reduziert. Verantwortlich hierfür sind insbesondere maligne Tumorerkrankungen sowie kardio- und zerebrovaskuläre Komplikationen.
Diagnosestellung
Die NF1 äußert sich vor allem durch Hautveränderungen, Tumoren peripherer Nerven (Neurofibrome, Schwannome), Skelettveränderungen und Augenprobleme (Tab.). Viele Symptome sind gutartig, aber funktionell oder kosmetisch („Körperbild“) belastend. Einige Manifestationen (z. B. große plexiforme Neurofibrome, gut- und bösartige Tumorerkrankungen, kognitive und neuropsychiatrische Beeinträchtigungen) können schwerwiegende Komplikationen und eine hohe Symptomlast verursachen. Entsprechend internationalen Konsensuskriterien (2021) ist die Diagnose NF1 gesichert, wenn mindestens 2 der folgenden Kriterien erfüllt sind (Tab., blau):
- ≥ 6 Café-au-lait-Flecken (präpubertär >5mm Durchmesser, postpubertär >15mm Durchmesser)
- Freckling (Sommersprossen in der Axilla- oder Leistenregion)
- ≥ 2 Neurofibrome (kutan) oder ein plexiformes Neurofibrom
- Optikusgliom
- ≥ 2 Lisch-Knötchen (Iris-Hamartome) oder ≥ 2 chorioidale Anomalien (OCT)
- charakteristische knöcherne Veränderungen (z. B. Keilbeindysplasie, anterolaterale Tibia-Biegung oder Pseudoarthrose eines Röhrenknochens)
- Ein:e Verwandte:r ersten Grades (Elternteil, Geschwister, Kind) ist von NF1 betroffen.
- pathogene NF1-Genvariante: Nachweis einer krankheitsverursachenden Mutation im NF1-Gen mit einem Variantenallelanteil von etwa 50 % im normalen Gewebe
Bereits im 1. Lebensjahr treten bei etwa 70% der NF1-Patient:innen mindestens 2 Kriterien auf, bis zum 8. Lebensjahr ist dies bei 97% und bis zum 20. Lebensjahr bei allen Patient:innen der Fall. Manchmal erfahren Erwachsene aber erst durch die NF1-Diagnose ihres Kindes über ihre eigene Erkrankung, da nur eine sehr geringe Symptomlast vorliegen kann. Einen besonderen Stellenwert haben eine humangenetische Diagnostik und Beratung – insbesondere bei der Erstdiagnose und bei einem Kinderwunsch von NF1-Patient:innen.
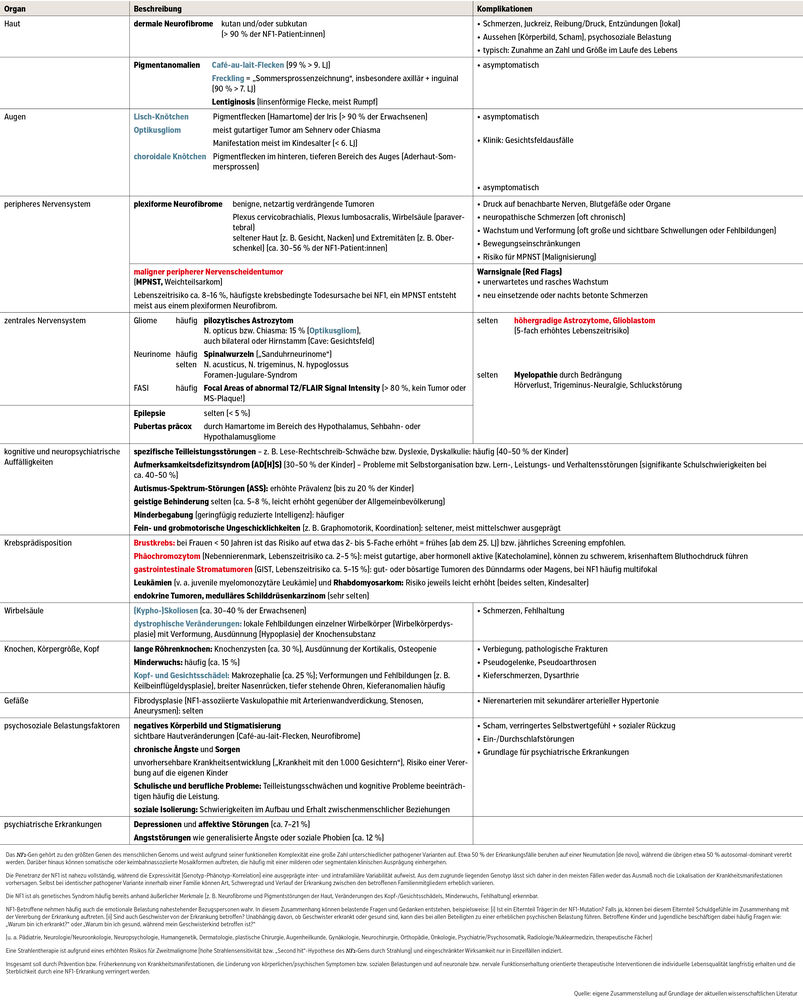
Tab.: Übersicht über die Merkmale der Neurofibromatose Typ 1
Begleitung und Behandlung im Erwachsenenalter
Die Versorgung und Betreuung von Patient:innen mit NF1 sollte lebenslang, alters- und risikoadaptiert erfolgen. Eine Behandlung im niedergelassenen Bereich (z.B. Kinderärzt:innen, Hausärzt:innen) ist gut möglich, da viele Verläufe mild sind und die alltägliche Betreuung (z.B. Hautkontrollen, Verordnung von Therapien) wohnortnah erfolgen kann. Die Anbindung an ein spezialisiertes interdisziplinäres NF1-Expertise-Zentrum ist bei komplexen Symptomen, Tumorverdacht oder Behandlungsbedarf mit Spezialmedikamenten (z.B. MEK-Inhibitoren) erforderlich. Ein strukturiertes und individuelles Case-Management sowie multidisziplinäre Behandlungsstrategien helfen dabei, die verschiedenen Fachdisziplinen zu koordinieren und die Patient:innen entsprechend dem biopsychosozialen Modell zu begleiten.
Neurofibrome und maligne periphere Nervenscheidentumoren. Kutane bzw. subkutane Neurofibrome können aus ästhetischen (z. B. Gesicht, Stamm) oder medizinischen Gründen (z. B. Schmerzen, Entzündung) plastisch-chirurgisch mittels Laser oder Resektion entfernt werden. Zu beachten ist, dass die Neurofibrome mit der Lebenszeit hinsichtlich Anzahl und Größe fast immer zunehmen und so die Indikation für einen Eingriff sorgfältig evaluiert werden muss.
Die Behandlung plexiformer Neurofibrome (PNF) ist eine interdisziplinäre Herausforderung und erfordert regelmäßige klinische Verlaufskontrollen sowie eine multimodale Bildgebung zur Risikostratifizierung. Schmerzen, eine rasche Größenzunahme, regressive Veränderungen im Tumor oder Veränderungen des Glukosestoffwechsels können Hinweise auf eine Malignisierung darstellen.
Für inoperable PNF ergibt sich heute die Möglichkeit einer Therapie mit MEK-Inhibitoren (Selumetinib – seit 2021 für Kinder und seit Oktober 2025 für Erwachsene zugelassen; Off-Label: Mirdametinib, Trametinib).
Das Lebenszeitrisiko für NF1-Betroffene, einen malignen peripheren Nervenscheidentumor (MPNST) zu entwickeln, liegt bei ca. 8% bis 16%. MPNST entstehen fast immer durch eine bösartige Entartung von vorher gutartigen PNF. Eine vollständige Tumorresektion ist derzeit der einzige kurative Therapieansatz. Die 5-Jahres-Überlebensrate bei einem Resttumor und nach einer adjuvanten Chemotherapie (meist Sarkom-Schema) liegt unter 20%.
Wirbelsäule und Knochen. (Kypho-)Skoliosen, knöcherne Fehlbildungen sowie spinale Neurofibrome der Nervenwurzeln kommen häufig vor und sollten ggf. neurochirurgisch, orthopädisch bzw. physiotherapeutisch behandelt werden.
Gehirn. Bei pilozytischen Gliomen (am häufigsten des N. opticus/des Chiasmas, Optikusgliom) ist bei Kindern eine kontinuierliche klinische (Visus, Gesichtsfeld) und MRT-bildgebende Überwachung des Progressionsverhaltens wichtig. In der Regel ist eine relevante Größenzunahme nur bis zum 7. Lebensjahr erkennbar, danach sind sie meistens größenstabil. Höhergradige Gliome treten insgesamt sehr selten auf und werden entsprechend den pädiatrischen bzw. adulten Neuroonkologie-Leitlinien behandelt.
Kognition und neuropsychiatrische Aspekte. Kognitive Beeinträchtigungen, Entwicklungsverzögerungen und Teilleistungsstörungen sind häufig (Tab.), sollten frühzeitig erkannt und mit geeigneten Fördermaßnahmen kompensiert werden.
Früherkennung von bösartigen Tumoren. Beim NF1-Gen handelt es sich um ein Tumorsuppressorgen, daher besteht ein erhöhtes Risiko für gutartige und bösartige Krebserkrankungen (Tab., rot). Bei Frauen <50 Jahren mit NF1 ist das Brustkrebsrisiko auf etwa das 2- bis 5-Fache erhöht. Daher wird ein frühes (ab dem 25. Lebensjahr) bzw. jährliches Brusttumor-Screening empfohlen. Das NF1-Lebenszeitrisiko für ein Phäochromozytom ist um ca. 2–5 % erhöht. Hierbei handelt es sich um einen meist gutartigen, hormonell aktiven (Katecholamine) Tumor des Nebennierenmarks, der auch bilateral auftreten kann. Durch die Hormonausschüttung kann es zu einem schweren, teils krisenhaften Bluthochdruck kommen. Darüber hinaus ist das NF1-Lebenszeitrisiko für gastrointestinale Stromatumoren (GIST) um 5–15 % erhöht. Bei NF1-Betroffenen kommen sie häufig multifokal vor und haben einen milderen oder langsameren Krankheitsverlauf.
Psychosoziale Aspekte. Die NF1-Erkrankung selbst wird von vielen Betroffenen als erhebliche Bedrohung erlebt. Ein verändertes Körperbild, die fortschreitende Ausprägung körperlicher Manifestationen, Einschränkungen im Alltag (z. B. kognitive Beeinträchtigung, ADHS), das erhöhte Krebsrisiko sowie häufig notwendige chirurgische und medikamentöse Therapien können zu einer anhaltenden biopsychosozialen Dauerbelastung führen. Die sichtbaren Manifestationen können bei Betroffenen ausgeprägte Scham- und Schuldgefühle sowie sozialen Rückzug begünstigen und dadurch das Risiko für Depressionen sowie Angst- und Schlafstörungen erhöhen. Darüber hinaus kann die Wahrnehmung dieser körperlichen Veränderungen durch das soziale Umfeld zu Stigmatisierung, Diskriminierung und sozialer Ausgrenzung führen. Eine begleitende psychosoziale Unterstützung oder psychiatrische Behandlung kann daher sehr wichtig sein.
Bei einem Kinderwunsch besteht ein 50%iges Risiko einer Vererbung der Erkrankung. Entsprechende Hilfestellungen (z.B. humangenetische Beratung), Ehrlichkeit und Offenheit mit der Beantwortung von Fragen und der Schaffung von Klarheit stehen dabei im Vordergrund. Bezugspersonen sollten dabei unbedingt miteinbezogen werden.
Autorin:
Dr.in Katharina Söntgerath
Dr.in Katharina Söntgerath
Assistenzärztin; Arbeitsgruppe Neuroonkologie und Neuropalliative Care
Abteilung für Neurologie mit Stroke Unit und Akutgeriatrie
Konventhospital der Barmherzigen Brüder Linz
Autor:
Priv.-Doz. Dr. Markus Hutterer
Priv.-Doz. Dr. Markus Hutterer
Leiter der Arbeitsgruppe Neuroonkologie und Neuropalliative Care, Abteilung für Neurologie mit Stroke Unit und Akutgeriatrie, Konventhospital der Barmherzigen Brüder Linz
Ursprünglich erschienen:
AEK 20|2026
AEK 20|2026
Fazit für die Praxis
- Die Neurofibromatose Typ 1 (NF1) ist ein genetisches Tumorprädispositionssyndrom mit ausgeprägter genetischer und klinischer Variabilität.
- NF1-Betroffene können – abhängig von Art und Ausprägung der Krankheitsmanifestationen – in vielen Fällen ein weitgehend normales und selbstbestimmtes Leben führen.
- Die Versorgung von NF1-Patient:innen mit komplexen Krankheitsmanifestationen erfordert einen biopsychosozialen und patientenzentrierten Behandlungsansatz in einem NF1-Expertisezentrum.
- Sichtbare Haut- und Körperveränderungen haben eine zentrale psychosoziale Bedeutung.
- Das übergeordnete Therapieziel ist die Erhaltung von Lebensqualität und Teilhabe im Alltag.
Literatur bei den Verfasser:innen
Bildnachweis
Vorschaubild: © SUWIWAT – stock.adobe.com